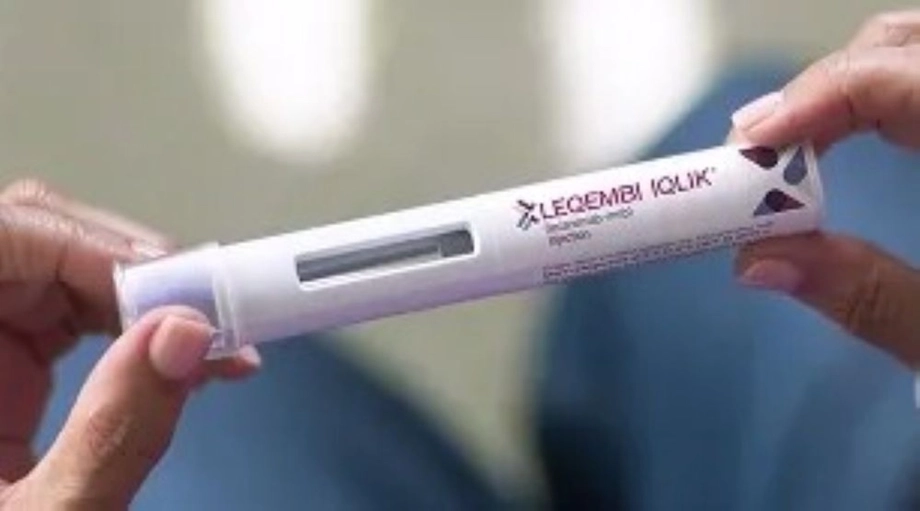
Zwei Pens pro Woche bieten eine neue Behandlungsoption
Japan hat eine wöchentliche Injektion des Alzheimer-Medikaments Leqembi zu einem Preis von ¥54,282 im Rahmen der staatlichen Krankenversicherung eingeführt. Das entspricht etwa $339, verglichen mit einem US-Listenpreis von $770 für dasselbe wöchentliche Schema mit 500 mg. Der japanische Preiseintrag trat am 13. November 2026 in Kraft und bietet Patienten mit einer frühen Alzheimer-Erkrankung neben Infusionen in medizinischen Einrichtungen eine weitere Option.
Inhalt
- Zwei Pens pro Woche bieten eine neue Behandlungsoption
- Was der japanische Preis bedeutet
- Vergleich der Kosten von Pen und Infusion
- Warum bei Injektionen mehr Wirkstoff verwendet wird
- Welche Belege die Zulassungsbehörden zur Bewertung des Nutzens heranzogen
- Daten zu Hirnschwellungen müssen im Studienkontext betrachtet werden
- Schulung und Scans bleiben unverzichtbar
- Zulassung, Erstattung und Markteinführung
- Die Debatte über den Nutzen begleitet den Pen nach Hause
- Die wichtigsten Punkte
Für die Behandlung werden zwei Pens mit jeweils 250 mg verwendet. Eisai und Biogen zufolge dauert jede Injektion etwa 15 Sekunden. Geschulte Patienten, Angehörige oder Pflegepersonen können das Medikament unter ärztlicher Anleitung zu Hause verabreichen. Die Behandlung muss in einer medizinischen Einrichtung begonnen werden, und Hirnscans bleiben Teil der Versorgung.
Die Zulassung stützt sich auf Belege dafür, dass wöchentliche Injektionen zu einer ähnlichen Wirkstoffexposition mit Lecanemab, dem generischen Namen des Medikaments, führen wie Infusionen alle zwei Wochen. Die Zulassungsbehörden bewerteten die neue Verabreichungsform anhand dieses Vergleichs, klinischer Ergebnisse aus der bestehenden Infusionsstudie und Untersuchungen während ihrer Verlängerungsphase.
Die japanischen Zulassungsunterlagen geben zudem ein umfassenderes Bild der Sicherheit und praktischen Anwendung als die Preisankündigung allein. Sie umfassen Ergebnisse von 244 Personen, die das Penschema mit 500 mg erhielten, separate Befunde von Patienten, die mit einer anderen injizierbaren Formulierung begannen, sowie Belege dafür, dass 180 Teilnehmer mindestens eine Dosis zu Hause verabreichten.
Für Familien verbindet die Änderung einen kürzeren Verabreichungsvorgang mit fortbestehenden Anforderungen: zwei Injektionen pro Woche, Schulung, ärztliche Überwachung und planmäßige MRT-Untersuchungen. Auch der Preisvergleich hängt davon ab, welche Preise gegenübergestellt werden. Japan legt einen Erstattungspreis im Rahmen der gesetzlichen Krankenversicherung fest, während es sich bei der US-Zahl um einen Listenpreis vor Rückvergütungen und Rabatten handelt.
Was der japanische Preis bedeutet
Der Zentrale Sozialversicherungsrat Japans, bekannt als Chuikyo, stimmte dem Preiseintrag am 6. November zu. Jeder 250-mg-Pen mit 1,25 mL wurde mit ¥27,141 angesetzt. Zwei Pens ergeben wöchentliche Medikamentenkosten von ¥54,282.
Hochgerechnet auf 52 Wochen ergibt sich ein jährlicher Medikamentenpreis von ¥2,822,664, umgerechnet etwa $17,650 zum Wechselkurs des angeführten Dollarvergleichs. In den Vereinigten Staaten kosten zwei Pens zu je $385 pro Woche $770 beziehungsweise $40,040 über 52 Wochen. Der umgerechnete Preis in Japan beträgt damit etwa 44 % des US-Listenpreises.
Die Zuzahlungen der Patienten richten sich nach ihrem Versicherungsschutz und den geltenden Eigenanteilen. Die hier genannten Jahressummen umfassen nur das Medikament; Untersuchungen, Beratungsgespräche und weitere Leistungen sind separate Bestandteile der Behandlung.
Japan berechnete den Preis des Pens anhand der bestehenden Leqembi-Infusion als Vergleich. Die mit dem Preiseintrag verbundene Marktprognose geht im zehnten Jahr von 22.000 Patienten und einem jährlichen Umsatz von ¥55.5 Milliarden auf dem Höhepunkt aus. Dabei handelt es sich um Prognosen zur künftigen Nutzung und zu den erwarteten Einnahmen.
Vergleich der Kosten von Pen und Infusion
Leqembi-Infusionen kamen im Dezember 2023 in Japan auf den Markt. Der jährliche Medikamentenpreis lag damals bei etwa ¥2.98 Millionen. Der Jahrespreis des Pens von rund ¥2.82 Millionen liegt etwa 5 % unter diesem ursprünglichen Niveau.
Inzwischen hat Japan den Preis der Infusion nach einer Kosten-Nutzen-Bewertung um 15 % gesenkt. Bei Anwendung der vollständigen Senkung auf ¥2.98 Millionen ergeben sich jährliche Kosten von etwa ¥2.53 Millionen. Im Vergleich zu diesem berechneten Betrag wäre der Pen etwa 11 % teurer.
Der Vergleich mit den USA fällt deutlicher aus. Dort kamen Leqembi-Infusionen im Januar 2023 zu einem jährlichen Listenpreis von $26,500 auf den Markt. Das wöchentliche Penschema mit 500 mg kostet insgesamt $40,040 pro Jahr und liegt damit etwa 51 % über dem ursprünglichen Infusionspreis.
Für Familien und Gesundheitsdienste ergeben sich daher zwei getrennte Abwägungen: die Kosten des Medikaments und der Zeit- und Ressourcenaufwand für die Verabreichung. Injektionen zu Hause können Reisen und Infusionstermine reduzieren. Zugleich überträgt der wöchentliche Dosierungsplan mehr Arbeit bei der Verabreichung auf Patienten und Pflegepersonen.
Warum bei Injektionen mehr Wirkstoff verwendet wird
Lecanemab ist ein Antikörper, also ein Protein, das gezielt an bestimmte Formen von Amyloid-beta bindet, die mit der Alzheimer-Erkrankung in Verbindung stehen. Der Pen verabreicht das Medikament unter die Haut; diese Verabreichungsform heißt subkutan. Bei Infusionen gelangt es direkt in den Blutkreislauf.
Das japanische Schema sieht einmal wöchentlich eine feste Dosis von 500 mg vor. Bei Infusionen werden alle zwei Wochen 10 mg pro Kilogramm Körpergewicht verabreicht. Für eine Person mit 70 kg Körpergewicht bedeutet das 700 mg per Infusion innerhalb von 14 Tagen, verglichen mit 1.000 mg, die im selben Zeitraum unter die Haut injiziert werden.
In diesem Beispiel ist die injizierte Menge etwa 43 % größer, weil die Aufnahme je nach Verabreichungsform unterschiedlich ist. Laut der US-Fachinformation gelangen schätzungsweise rund 77,5 % einer unter die Haut injizierten Dosis von 500 mg in den Blutkreislauf. Die Pen-Formulierung ist außerdem stärker konzentriert: 200 mg/mL gegenüber 100 mg/mL beim Infusionspräparat.
Die japanische Behörde für Arzneimittel und Medizinprodukte, PMDA, untersuchte die gesamte Wirkstoffexposition im Zeitverlauf, gemessen als Fläche unter der Konzentrations-Zeit-Kurve. Ihr Bericht zur behördlichen Prüfung nennt für die Exposition bei Injektion im Vergleich zur Infusion einen Quotienten von 1,04 beziehungsweise 104 % bei einem 90-%-Konfidenzintervall von 99,1 % bis 109 %.
Das gesamte Intervall lag innerhalb des vorab festgelegten Akzeptanzbereichs von 80 % bis 125 %. Dieser Expositionsvergleich war maßgeblich für die Entscheidung, die wöchentliche Dosis zu akzeptieren.
Welche Belege die Zulassungsbehörden zur Bewertung des Nutzens heranzogen
Die japanische Zulassungsankündigung von Eisai und Biogen vom 16. September 2026 beschreibt eine Bewertung, die die 18-monatige Clarity-AD-Studie, mehrere Studien mit subkutaner Verabreichung während ihrer Langzeit-Verlängerungsphase sowie Modellierungen und Simulationen zusammenführte. Die Unternehmen erwarten, dass die Wirksamkeit des Pens derjenigen der Infusion ähnelt.
Die behördliche Prüfung umfasst auch klinische Messwerte von 69 Patienten, die die Behandlung mit einer anderen Formulierung begannen: einer Ampulle, die wöchentlich 720 mg unter die Haut verabreicht. Nach zwölf Monaten lag die geschätzte Veränderung auf der CDR-SB-Skala, die Bewertungen der kognitiven Fähigkeiten und der Alltagsfunktionen kombiniert, bei 0,272 Punkten. Das angegebene Konfidenzintervall reichte von minus 0,148 bis 0,692.
Weitere Messwerte in dieser Gruppe zeigten eine Verschlechterung der kognitiven Fähigkeiten und der Alltagsfunktionen. Bei der Zulassungsbewertung wurden diese Beobachtungen mit Amyloid-Messungen und dem Expositionsvergleich für den vermarkteten 500-mg-Pen zusammengeführt. Der Vergleich der Verabreichungsformen stützte sich auf diese Gesamtbewertung und nicht auf eine neue Studie, die den Pen und die Infusion direkt hinsichtlich des klinischen Abbaus verglich.
Die PMDA kam zu dem Schluss, dass die Wirksamkeit bei der Verlangsamung des Fortschreitens einer leichten kognitiven Beeinträchtigung und einer leichten Demenz infolge der Alzheimer-Erkrankung belegt sei und die Sicherheit angesichts des Nutzens akzeptabel sei. Die Zulassung schreibt einen Risikomanagementplan vor; die behördliche Nachprüfungsfrist beträgt sechs Jahre.
Daten zu Hirnschwellungen müssen im Studienkontext betrachtet werden
Leqembi kann amyloidbedingte Bildgebungsanomalien verursachen, kurz ARIA. ARIA-E bezeichnet Schwellungen oder Flüssigkeitsansammlungen im Gehirn. ARIA-H umfasst kleine Blutungen oder Ablagerungen von Abbauprodukten des Blutes, die auf Scans festgestellt werden.
Die PMDA verzeichnete in der Gruppe mit dem 500-mg-Pen unter 244 Teilnehmern keine Fälle von ARIA-E. ARIA-H trat bei sieben Personen beziehungsweise 2,9 % auf. In der separaten Gruppe von 72 Patienten, die neu mit wöchentlichen 720-mg-Injektionen aus Ampullen begannen, trat ARIA-E bei 14 Personen beziehungsweise 19,4 % und ARIA-H bei 18 Personen beziehungsweise 25 % auf.
In der Vergleichsgruppe mit Infusionen trat ARIA-E bei 113 von 898 Teilnehmern beziehungsweise 12,6 % auf, ARIA-H bei 155 beziehungsweise 17,3 %. Die US-Fachinformation rundet die ARIA-E-Rate bei Infusionen auf 13 %; bei Placebo-Empfängern lag sie bei 2 %.
Die Patienten, Formulierungen und Behandlungsbedingungen unterschieden sich zwischen diesen Gruppen. Bei einer Person, die mit dem 500-mg-Pen beginnt, stützt sich die Bewertung auf die Pen-Studie, Erfahrungen mit Patienten, die neu Lecanemab erhielten, Infusionsbefunde und Modellierungen. Zwölf der 14 ARIA-E-Fälle in der Gruppe, die neu 720-mg-Injektionen erhielt, traten erstmals innerhalb der ersten sechs Behandlungsmonate auf.
Unternehmensmodellierungen prognostizierten ARIA-E bei 12,4 % der Patienten, die das Injektionsschema zum Behandlungsbeginn erhielten. Bei Personen mit zwei Kopien der ApoE-ε4-Genvariante stieg der prognostizierte Anteil auf 30,9 %. Diese Prozentwerte sind Prognosen. Die PMDA bewertete die Sicherheit der Injektion mit ähnlichen Vorsichtsmaßnahmen wie bei Infusionen als beherrschbar.
Schulung und Scans bleiben unverzichtbar
Die japanische Zulassung schreibt vor, dass die erste Verabreichung in einer medizinischen Einrichtung durch einen Arzt oder unter direkter ärztlicher Aufsicht erfolgt. Eine Anwendung zu Hause setzt eine Schulung und die Bestätigung voraus, dass der Patient oder die Pflegeperson die Risiken versteht, weiß, wie darauf zu reagieren ist, und die Dosis zuverlässig verabreichen kann.
Die Verlängerungsstudie liefert praktische Belege für dieses Vorgehen. Mindestens eine Dosis wurde bei 180 der 244 Teilnehmer der gesamten Pen-Studienpopulation und bei 41 der 47 japanischen Teilnehmer zu Hause verabreicht. Die während der Verabreichung zu Hause erfasste Therapietreue lag bei 98,5 % beziehungsweise 98,0 %.
Bei dieser Anwendung zu Hause wurden keine Ereignisse im Zusammenhang mit Überdosierung, Fehlgebrauch, Missbrauch oder Medikationsfehlern festgestellt. Auch wurden keine schwerwiegenden Gesundheitsschäden gemeldet, die auf eine Fehlfunktion des Autoinjektors zurückzuführen waren. Diese Ergebnisse stammen von Teilnehmern, die die Schulung im Rahmen der Studie abgeschlossen hatten.
MRT-Kontrollen vor Behandlungsbeginn und zu festgelegten Zeitpunkten danach bleiben erforderlich. In den Vereinigten Staaten wurde in einer Sicherheitsmitteilung vom 28. August 2025 eine frühere Untersuchung vor der dritten Infusion ergänzt. Laut Kennzeichnung der Injektion erfolgt der Scan etwa einen Monat vor der fünften subkutanen Dosis.
Die Einhaltung der Termine kann eine erhebliche Beteiligung von Pflegepersonen erfordern. Eine auf der ISPOR vorgestellte Studie ergab, dass 90 von 150 Medicare-Leistungsempfängern beziehungsweise 60 % vor ihrer fünften Infusion einen Scan hatten. Die Anwendung zu Hause verringert die Besuche zur Verabreichung, während die planmäßige Überwachung des Gehirns bestehen bleibt.
Zulassung, Erstattung und Markteinführung
Japan war das dritte Land, das die subkutane Formulierung zuließ, und das zweite, in dem sie auf den Markt kam. In den Vereinigten Staaten wurde das Injektionspräparat zuerst eingeführt, zunächst zur Erhaltungstherapie nach einer längeren Phase mit Infusionsbehandlung.
Die wichtigsten Meilensteine bei Zulassung und Preisfestsetzung waren:
- August 2025: Die Vereinigten Staaten ließen eine wöchentliche Injektion von 360 mg zur Erhaltungstherapie nach 18 Monaten Infusionsbehandlung zu.
- 6. Oktober 2025: Das US-Injektionspräparat Leqembi Iqlik kam auf den Markt.
- Juli 2026: Die Vereinigten Staaten ließen den Behandlungsbeginn mit wöchentlichen Injektionen von 500 mg zu.
- 26. August 2026: Der Arzneimittelausschuss Japans beurteilte den Antrag als zulassungsfähig; der Beratungsbericht datiert vom 27. August.
- September 2026: China ließ den Behandlungsbeginn mit der subkutanen Formulierung zu; die japanische Zulassung folgte am 16. September.
- 6. und 13. November 2026: Chuikyo stimmte dem japanischen Preiseintrag zu, der eine Woche später in Kraft trat.
Für die Verschreibung zur Anwendung zu Hause ist außerdem ein separater Verwaltungsschritt nötig. Der Unternehmensankündigung vom September zufolge sollte dies möglich werden, sobald das Präparat in die Liste der für Injektionen zugelassenen Arzneimittel des Gesundheitsministeriums aufgenommen ist. Chuikyo unterstützte anschließend am 6. November die Aufnahme des Pens in die Erstattung über die Gebühr für die Betreuung bei Selbstinjektionen zu Hause. In den Angaben zur Markteinführung wurde nicht mitgeteilt, ob die separate Listung als injizierbares Arzneimittel abgeschlossen war.
Eisai leitet die klinische Entwicklung, die Zulassungsanträge und die Vermarktung und arbeitet bei der Vermarktung mit Biogen zusammen. BioArctic, das an der Entwicklung des Antikörpers mitgewirkt hat, erhält Lizenzgebühren. Lecanemab ist in 53 Ländern und Regionen zugelassen; die Formulierungen und genehmigten Anwendungen unterscheiden sich je nach Rechtsordnung.
Die Debatte über den Nutzen begleitet den Pen nach Hause
Die Clarity-AD-Studie ergab, dass Lecanemab als Infusion den klinischen Abbau über 18 Monate im Vergleich zu Placebo um etwa 27 % verlangsamte. Bei den Patienten, die das Medikament erhielten, verschlechterte sich der Zustand weiterhin, allerdings im Durchschnitt langsamer, gemessen am wichtigsten klinischen Endpunkt der Studie.
Ein im April 2026 veröffentlichter Cochrane-Review fasste 17 Studien mit 20.342 Teilnehmern zusammen und bewertete die Wirkung von Anti-Amyloid-Antikörpern auf die kognitiven Fähigkeiten und den Schweregrad der Demenz als geringfügig. Zugleich stellte er ein erhöhtes Risiko für Hirnschwellungen und Blutungen fest. Forscher des UK Dementia Research Institute widersprachen diesem Vorgehen in einer Stellungnahme im Juli. Sie argumentierten, dass darin Antikörper mit unterschiedlicher Fähigkeit zum Amyloidabbau zusammengefasst und ältere Studien berücksichtigt würden, die vor der Verfügbarkeit moderner Biomarker durchgeführt worden waren.
Japans Zulassungsbehörden akzeptierten das Nutzen-Risiko-Verhältnis von Lecanemab bei früher Alzheimer-Erkrankung und ließen die zusätzliche Verabreichungsform zu. Patienten, die zwischen Injektionen und Infusionen wählen, müssen weiterhin dieselbe grundlegende Entscheidung über den Behandlungsnutzen, die Sicherheit des Gehirns und die Anforderungen einer fortgesetzten Versorgung treffen.
Der Pen verändert den Wochenablauf und die Kosten der Verabreichung. Eine fachärztliche Beurteilung, zuverlässige Anwendung und der Zugang zu MRT-Untersuchungen bleiben entscheidend dafür, ob die Behandlung in den Alltag eines Haushalts passt.
Die wichtigsten Punkte
- Das wöchentliche Leqembi-Penschema mit 500 mg kostet in Japan zum Preis der gesetzlichen Krankenversicherung ¥54,282, etwa $339 gegenüber einem US-Listenpreis von $770.
- Jede Woche werden zwei Pens mit je 250 mg verwendet. Die Behandlung beginnt unter ärztlicher Aufsicht; anschließend können geschulte Personen das Medikament zu Hause verabreichen.
- Die Zulassung stützte sich auf eine ähnliche Wirkstoffexposition wie bei Infusionen, vorhandene klinische Belege und Studien während der Verlängerungsphase der Studie.
- Die PMDA verzeichnete in der Pen-Gruppe mit 244 Teilnehmern keine Fälle von Hirnschwellung; bei separaten Patienten, die mit einer anderen injizierbaren Formulierung begannen, traten Schwellungen auf.
- Die Überwachung mittels Hirn-MRT bleibt erforderlich; der ApoE-ε4-Status beeinflusst die Bewertung des ARIA-Risikos.
- Japans Preiseintrag im Rahmen der Krankenversicherung trat am 13. November 2026 in Kraft. Die Infusionsbehandlung bleibt verfügbar.