Ein Abbauweg für Proteine eröffnet ein neues Forschungsziel
Forschende der Universität Nagoya und kooperierender Einrichtungen haben einen Signalweg identifiziert, der Zellen dabei hilft, TDP-43 abzubauen. Dieses Protein lagert sich bei vielen Menschen mit amyotropher Lateralsklerose (ALS) krankhaft an. Die Entdeckung weist auf eine mögliche Möglichkeit hin, einen der Prozesse anzugehen, die mit dem Absterben von Nervenzellen verbunden sind, welche die Bewegung steuern.
Inhalt
- Ein Abbauweg für Proteine eröffnet ein neues Forschungsziel
- Warum TDP-43 bei ALS eine Rolle spielt
- Wie TBK1 den Abbauprozess aktiviert
- Was die frühere IKKβ-Studie ergab
- Nützliches Protein erhalten und Schäden begrenzen
- Was Rückenmarksgewebe zeigte
- Warum Immunsignale sorgfältig untersucht werden müssen
- Wichtige Punkte
Die Studie mit dem Titel TBK1 eliminates aggregation-prone monomeric TDP-43 through an IFNβ-immunoproteasome pathway in ALS models wurde am 5. Oktober 2026 als frei zugängliche Publikation in EMBO Reports veröffentlicht. Der DOI lautet 10.1038/s44319-026-00953-8. Zu den Autoren zählen Shohei Sakai, Kotaro Oiwa, Yohei Iguchi, Seiji Watanabe, Masahisa Katsuno und Koji Yamanaka.
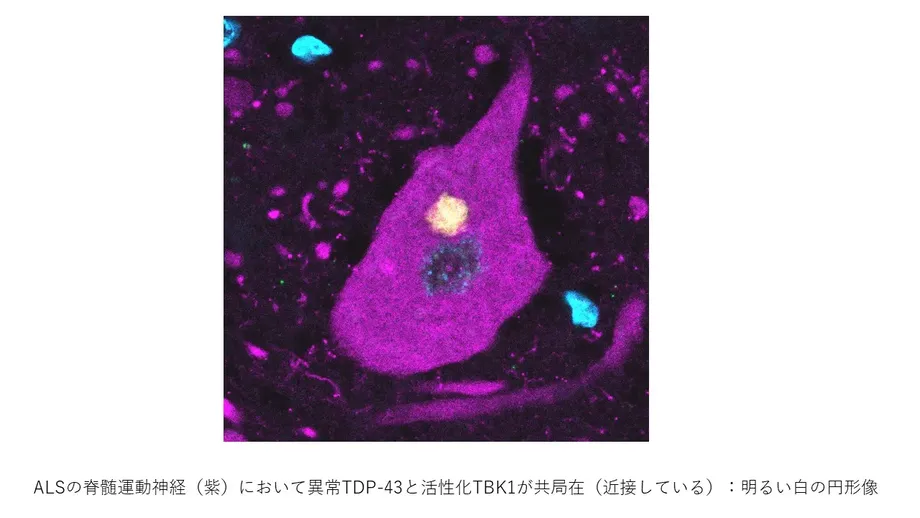
An dem Signalweg beteiligt sind ein Protein namens TBK1, der Immunbotenstoff Interferon beta (IFNβ) und ein zellulärer Apparat namens Immunproteasom. Die Forschenden stellten fest, dass die Wechselwirkung mit TDP-43 TBK1 aktiviert. Das aktivierte TBK1 wirkt anschließend über IFNβ und regt so das Immunproteasom an, das TDP-43 abbaut und entfernt.
Das Team vermutet, dass dieses Abbausystem bei Menschen mit ALS nur eingeschränkt funktioniert und sich das Protein deshalb ansammeln kann. Ein besseres Verständnis dafür, an welcher Stelle der Prozess versagt, könnte Forschenden helfen, Möglichkeiten zu finden, die zelleigene Fähigkeit zum Abbau schädlicher Substanzen zu unterstützen.
Eine separate Studie der Universität Nagoya vom 10. Januar 2024 identifizierte einen weiteren Weg, an dem das Enzym IKKβ beteiligt ist. Die Arbeit zeigte, wie das Enzym den Abbau von krankhaft verändertem TDP-43 im Zytoplasma der Zelle fördern kann, während normales TDP-43 im Zellkern unbeeinflusst bleibt.
Die beiden Entdeckungen eröffnen unterschiedliche Ansätze zur Erforschung desselben Problems: Wie lässt sich schädliches TDP-43 entfernen, ohne die normalen Aufgaben des Proteins zu beeinträchtigen? Die Entdeckung zu TBK1 betrifft einen Signalweg des Immunsystems, der den Abbaumechanismus für Proteine aktiviert. Die IKKβ-Studie beschreibt eine chemische Veränderung, die dazu beiträgt, TDP-43 dem Abbau zuzuführen.
Für Patientinnen und Patienten sowie ihre Familien besteht die unmittelbare Bedeutung in einer neuen Forschungsrichtung. Ob sich einer der beiden Signalwege in eine sichere Behandlung überführen lässt, die ALS beim Menschen verlangsamt, und wann klinische Studien am Menschen beginnen könnten, ist noch nicht geklärt.
Warum TDP-43 bei ALS eine Rolle spielt
ALS ist eine fortschreitende Erkrankung, bei der Motoneuronen absterben. Diese Nervenzellen leiten Befehle an die Muskeln weiter. Wenn diese Signale ausbleiben, werden die Muskeln schwächer und bilden sich zurück. Bewegungen fallen zunehmend schwerer. Im weiteren Verlauf kann die Krankheit auch die Muskeln beeinträchtigen, die zum Schlucken und Atmen benötigt werden.
TDP-43 wirkt normalerweise vor allem im Zellkern, dem Bereich, in dem das Erbgut einer Zelle liegt. Es trägt zur Verarbeitung von RNA bei, den Molekülen, die an der Übertragung und Verarbeitung genetischer Informationen beteiligt sind. Zellen benötigen daher eine funktionsfähige Versorgung mit diesem Protein.
Bei ALS kann TDP-43 den Zellkern verlassen und sich im Zytoplasma, dem umgebenden Zellbereich, ansammeln. Dort kann es Aggregate, also Klumpen, bilden. Diese krankhaften Ablagerungen gelten als ein wesentlicher Faktor für die Schädigung von Motoneuronen.
In einer Mitteilung der Universität Nagoya zu ihrer Forschung aus dem Jahr 2024 heißt es, dass mehr als 90 Prozent der Fälle auf sporadische ALS entfallen. Sporadisch bedeutet, dass die Krankheit ohne erkennbares familiäres Vererbungsmuster auftritt. Die Universität erklärt, dass die Ursache dieser Form weiterhin unbekannt sei und bestehende Behandlungen ihr Fortschreiten nicht ausreichend eindämmen könnten.
Die Herausforderung bei der Behandlung besteht deshalb nicht einfach darin, die TDP-43-Menge überall zu verringern. Forschende wollen die schädliche Ansammlung begrenzen und zugleich das normale Protein schützen, auf das Zellen angewiesen sind.
Wie TBK1 den Abbauprozess aktiviert
TBK1 wirkt am Anfang des neu beschriebenen Signalwegs. Die Forschenden stellten fest, dass das Protein aktiviert wird, wenn es mit TDP-43 interagiert. So wird das Vorhandensein des Proteins mit einer Reaktion verknüpft, die dessen Entfernung unterstützen kann.
Aktiviertes TBK1 wirkt über IFNβ, ein Zytokin. Zytokine sind Botenproteine, mit denen Zellen kommunizieren und Reaktionen koordinieren. In diesem Signalweg trägt IFNβ dazu bei, das Immunproteasom anzuregen.
Ein Proteasom ist eine molekulare Maschine, die Proteine in kleinere Bestandteile zerlegt. Zellen nutzen diese Maschinen, um nicht mehr benötigte oder beschädigte Proteine abzubauen. Das Immunproteasom ist eine spezialisierte Form, die mit Immunreaktionen in Verbindung steht.
Die von den Forschenden beschriebene Abfolge verknüpft diese Funktionen: TDP-43 interagiert mit TBK1, TBK1 wird aktiviert, IFNβ übermittelt das Signal und das Immunproteasom trägt zum Abbau von TDP-43 bei. Ein Protein, das mit schädlicher Anreicherung verbunden ist, kann somit zugleich an der Aktivierung eines Signalwegs zu seiner eigenen Entfernung mitwirken.
Die Studie verfolgte die Signalübertragung über TBK1, STING, IRF3, IFNβ und JAK/STAT bis zum Immunproteasom. Dieser Signalweg baut aggregationsanfälliges, monomeres TDP-43 ab, also die Form aus einzelnen Proteinmolekülen. Dabei ist er unabhängig von der Autophagie, einem weiteren zellulären Abbauprozess. „Hier identifizieren wir eine TBK1-IFNβ-Immunproteasom-Achse als einen neuen, von der Autophagie unabhängigen proteostatischen Signalweg, der den Abbau von TDP-43 reguliert“, schrieben die Autoren.
Die Arbeit umfasste Experimente an Nervenzellen und menschlichen unteren Motoneuronen, die aus induzierten pluripotenten Stammzellen gewonnen wurden. Außerdem untersuchten die Forschenden spinale Motoneuronen von Menschen mit ALS und führten Experimente mit SOD1G93A-Mausmodellen für ALS durch, bei denen eine Kopie von Tbk1 gelöscht worden war. IFNβ verringerte monomeres TDP-43 in den aus Stammzellen gewonnenen Motoneuronen. Im Gewebe von Patientinnen und Patienten war die Expression des IFNβ-Rezeptors in spinalen Motoneuronen mit TDP-43-Pathologie verringert. Bei den Mäusen beeinträchtigte das Löschen einer Tbk1-Kopie die Anregung des Immunproteasoms und erhöhte im Rückenmark die Ansammlung ubiquitinmarkierter Proteine.
Die Forschenden vermuten, dass eine unzureichende Funktion dieses Systems zur krankhaften Ansammlung von TDP-43 bei ALS beitragen könnte. Daraus ergibt sich ein konkreter Ansatz für künftige Arbeiten: zu untersuchen, welcher Teil der Signalkette versagt und ob sich seine Aktivität wiederherstellen lässt.
Was die frühere IKKβ-Studie ergab
Professor Masahisa Katsuno und Dozent Yohei Iguchi von der Medizinischen Fakultät der Universität Nagoya leiteten die separate Arbeit zu IKKβ. Iguchi war Erstautor. Ihre Ergebnisse erschienen am 10. Januar 2024 im Journal of Cell Biology.
In der Mitteilung der Universität zur IKKβ-Forschung wird ein Enzym beschrieben, das den Abbau von TDP-43 im Zytoplasma gezielt fördert. Der Titel der Arbeit lautet IκB kinase phosphorylates cytoplasmic TDP-43 and promotes its proteasome degradation. Der DOI ist 10.1083/jcb.202302048.
IKKβ ist eine Kinase, eine Enzymart, die Phosphatgruppen an Proteine anheftet. Dieser Vorgang heißt Phosphorylierung und kann verändern, wie sich ein Protein verhält, wohin es gelangt oder wie andere zelluläre Mechanismen damit umgehen.
Das Team stellte fest, dass IKKβ TDP-43 insbesondere an Ser92 verändert. Diese Bezeichnung steht für Serin, einen der Aminosäurebausteine des Proteins, an Position 92. Die Veränderung an dieser Stelle förderte den Abbau des Proteins durch das Proteasom.
Der Ort dieser Veränderung ist wichtig. Von abnormalem TDP-43 bei ALS war bereits bekannt, dass es nahe seinem Carboxylende, einem Ende des Proteins, übermäßig viele Phosphatgruppen trägt. Die Forschenden identifizierten eine Funktion der Phosphorylierung an einer anderen Stelle, insbesondere an Ser92, näher am gegenüberliegenden Ende.
Je nachdem, an welcher Stelle sie stattfindet, kann die Phosphorylierung unterschiedliche Auswirkungen haben. In diesem Fall ging die Veränderung mit einem schnelleren Abbau von TDP-43 einher und bietet damit einen konkreten molekularen Schritt für weitere Untersuchungen.
Nützliches Protein erhalten und Schäden begrenzen
IKKβ ließ normales TDP-43 im Zellkern unbeeinträchtigt und lenkte krankhaftes TDP-43 im Zytoplasma zum Abbau, heißt es von der Universität. Diese Selektivität geht eine zentrale Schwierigkeit bei der gezielten Behandlung eines Proteins an, das sowohl für die normale Zellfunktion notwendig ist als auch an der Krankheit beteiligt ist.
Die Forschenden testeten die Wirkung außerdem an Nervenzellen aus dem Hippocampus von Mäusen, einer Hirnregion, die an Lernen und Gedächtnis beteiligt ist. Sie stellten fest, dass IKKβ die Aggregation von TDP-43 verringerte und die mit diesen Aggregaten verbundene Schädigung abschwächte.
Die Kombination ist bedeutsam: Im Experiment gingen weniger Klumpen mit einer geringeren Schädigung der Nervenzellen einher. Die Arbeit untersuchte somit neben der Menge des angesammelten Proteins auch eine biologische Folge der Proteinablagerung.
Das Experiment wurde an Hippocampusneuronen durchgeführt, während bei ALS vor allem Motoneuronen geschädigt werden. Die nächste Forschungsaufgabe besteht darin, zu verstehen, wie die Schutzwirkung in den Zellen funktioniert, die am unmittelbarsten von ALS betroffen sind, und wie sie sich in einem lebenden Organismus aufrechterhalten lässt.
Was Rückenmarksgewebe zeigte
Das IKKβ-Team entwickelte einen Antikörper, der TDP-43 erkennen soll, das an Ser92 phosphoryliert wurde. Antikörper können als hochspezifische Nachweiswerkzeuge dienen. Sie ermöglichen es Forschenden, ein bestimmtes Protein oder eine chemische Veränderung in Gewebe unter dem Mikroskop zu lokalisieren.
Als die Forschenden diesen Antikörper auf Rückenmarksgewebe von Menschen mit ALS anwendeten, wurden einige Aggregate in Motoneuronen angefärbt. Das zeigte, dass die in den Experimenten festgestellte Veränderung an Ser92 auch im menschlichen Krankheitsgewebe vorkam.
Die Universität deutete den Befund als Hinweis darauf, dass ein Mechanismus zum aktiven Abbau von TDP-43 bei ALS bereits bis zu einem gewissen Grad funktioniert. Seine Aktivität könnte jedoch zu schwach sein, um mit dem Krankheitsprozess Schritt zu halten.
Die Entdeckung zu TBK1 legt über einen anderen Signalweg eine ähnliche Möglichkeit nahe: Zellen könnten über Mechanismen verfügen, mit denen sich TDP-43 abbauen lässt, diese aber nicht ausreichend aktivieren oder aufrechterhalten. Beide Forschungsansätze richten den Blick auf das Gleichgewicht zwischen der Ansammlung von Proteinen und der Fähigkeit der Zelle, sie zu entfernen.
Warum Immunsignale sorgfältig untersucht werden müssen
TBK1, IFNβ und das Immunproteasom verknüpfen den neu beschriebenen Abbauweg mit der Immunaktivität. Auch die IKKβ-Studie betrifft ein Enzym mit bekannten Immunfunktionen, doch seine beschriebene Wirkung auf TDP-43 folgt einem anderen Signalweg.
IKKβ bildet normalerweise zusammen mit einer weiteren Kinase, IKKα, und dem unterstützenden Protein NEMO einen Komplex. Dieser Komplex reguliert NF-κB, ein Signalsystem, das an Immunreaktionen, Entzündungen und weiteren Zellaktivitäten beteiligt ist. Das Team der Universität Nagoya untersuchte eine bislang nicht erforschte Rolle von IKKβ bei ALS.
Wegen dieser vielfältigen Funktionen ist Präzision ein wichtiger praktischer Aspekt. Bei einer Behandlung, die den Abbau von TDP-43 verbessern soll, müssten auch die weiteren Aufgaben der anvisierten Proteine berücksichtigt werden. Forschende müssten außerdem klären, welches Maß an Aktivität nützlich ist und in welchen Zellen es benötigt wird.
Die Studien benennen konkrete biologische Prozesse für weitere Untersuchungen: die Aktivierung des TBK1- und IFNβ-Signalwegs, die Anregung des Immunproteasoms und die Veränderung von TDP-43 an Ser92 durch IKKβ. Für die ALS-Forschung besteht das gemeinsame Ziel darin, den Proteinabbau so wirksam zu machen, dass gefährdete Nervenzellen geschützt werden, ohne normale Zellfunktionen zu beeinträchtigen.
Wichtige Punkte
- Forschende der Universität Nagoya identifizierten einen Signalweg, der TBK1, IFNβ und das Immunproteasom mit dem Abbau von TDP-43 verknüpft.
- Das Team vermutet, dass eine unzureichende Aktivität dieses Signalwegs zur Proteinansammlung bei ALS beitragen könnte.
- Eine separate Studie vom 10. Januar 2024 ergab, dass IKKβ den Abbau von TDP-43 fördert, indem es das Protein insbesondere an Ser92 verändert.
- IKKβ wirkte gezielt auf TDP-43 im Zytoplasma, während normales TDP-43 im Zellkern unbeeinträchtigt blieb.
- Experimente an Hippocampusneuronen von Mäusen zeigten eine geringere Proteinaggregation und weniger Zellschäden.
- Einige Aggregate im Rückenmarksgewebe von Menschen mit ALS wiesen die Veränderung an Ser92 auf.
- Um diese Entdeckungen in Behandlungen umzusetzen, sind weitere Untersuchungen zu Wirksamkeit, Verabreichung und Sicherheit erforderlich.