Entscheidung vom 15. Oktober bringt eine 2018 erstmals zugelassene Behandlung voran
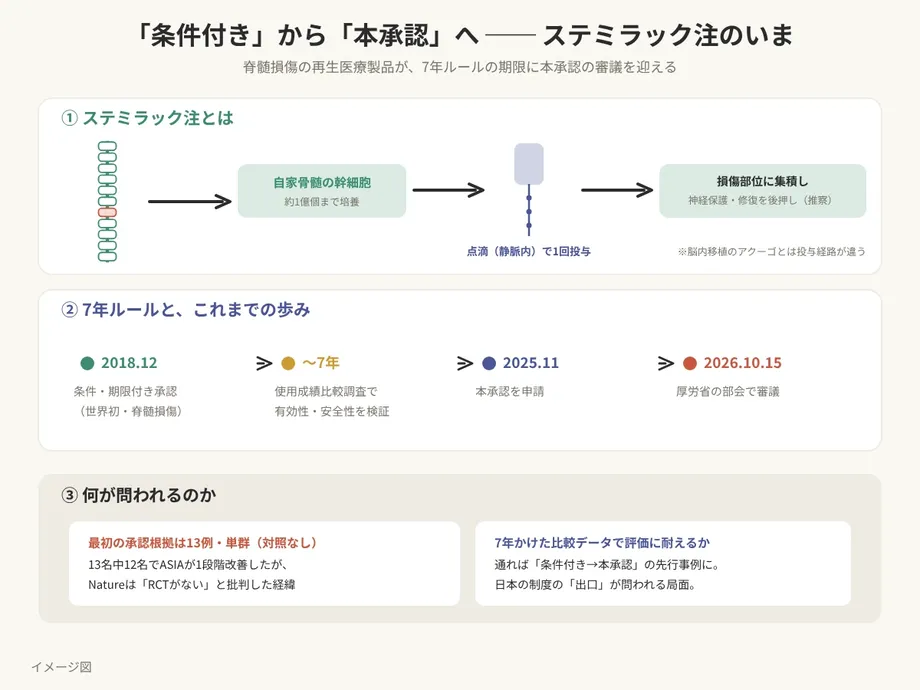
Der beratende Ausschuss des japanischen Gesundheitsministeriums befürwortete am 15. Oktober die vollständige Marktzulassung von Nipros Behandlung von Rückenmarksverletzungen Stemirac. Damit machte er den Weg frei für ein Produkt, das aufgrund einer auf sieben Jahre befristeten bedingten Zulassung bereits klinisch eingesetzt wurde. Der Ausschuss akzeptierte neue Erkenntnisse zur Wirksamkeit und zu weiteren Aspekten der Behandlung und ebnete damit den Weg für eine formelle Entscheidung des Gesundheitsministers.
Inhalt
- Entscheidung vom 15. Oktober bringt eine 2018 erstmals zugelassene Behandlung voran
- Welche Voraussetzungen Japan für den frühen Zugang festlegte
- Wie Knochenmarkzellen des Patienten eingesetzt werden
- Was bei den ursprünglich 13 Patienten beobachtet wurde
- Warum eine bessere Einstufung der Verletzung Unterschiedliches bedeuten kann
- Wie der spätere Vergleich angelegt war
- Warum die Zulassung Kritik auf sich zog
- Für wen die Behandlung vorgesehen war
- Was die Sicherheitsüberwachung umfasst
- Die wichtigsten Punkte
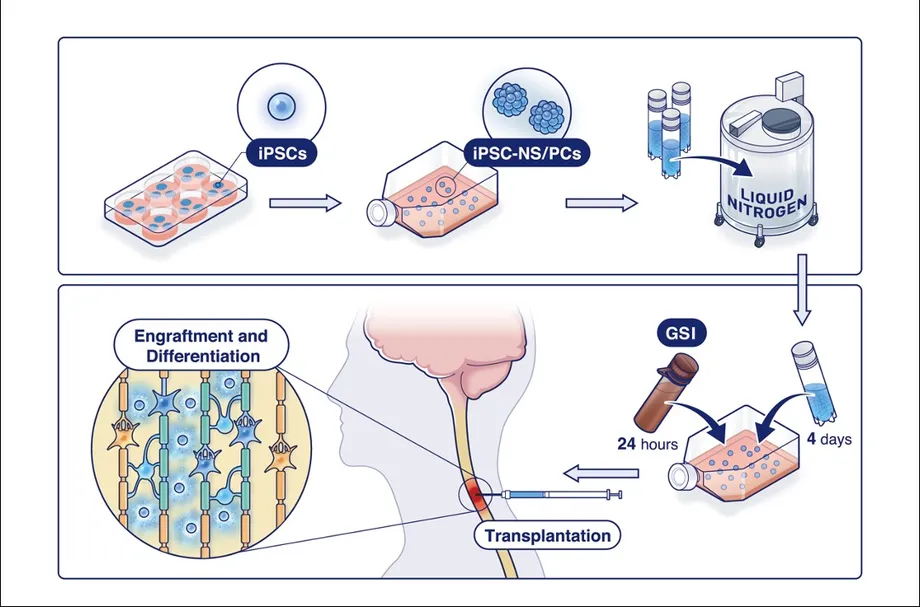
Bei Stemirac werden Zellen aus dem eigenen Knochenmark des Patienten entnommen, außerhalb des Körpers vermehrt und anschließend über eine intravenöse Infusion zurückgeführt. Nipro entwickelte die Behandlung gemeinsam mit Forschern der Medizinischen Universität Sapporo, darunter Professor Osamu Honmou. Sie soll neurologische Symptome und die körperliche Funktionsfähigkeit nach einer traumatischen Rückenmarksverletzung verbessern.
Der Ausschuss bezeichnete Stemirac als das erste regenerative Medizinprodukt in Japan, das von einer befristeten bedingten Zulassung auf dem Weg zur vollständigen Zulassung ist. Für Patienten bedeutet das vor allem die Aussicht, dass eine Behandlung über ihren vorläufigen regulatorischen Rahmen hinausgeht. Stemirac war im Rahmen dieser Zulassung bereits verfügbar und wurde von der japanischen Krankenversicherung übernommen.
Die Befürwortung vom 15. Oktober ist ein beratender Schritt; die Zulassung durch den Minister wird anschließend erwartet. Das Jahr der Sitzung, das Datum der abschließenden ministeriellen Entscheidung und die konkreten Zahlen der neueren Auswertung wurden in den Ankündigungsdetails nicht genannt. Die Zulassungsgeschichte und die veröffentlichten Studienergebnisse erklären jedoch, warum die Entscheidung wichtig ist: Japan ermöglichte zunächst den Zugang zur Behandlung und verpflichtete Nipro zugleich, während des klinischen Einsatzes aussagekräftigere Daten zu erheben.
Welche Voraussetzungen Japan für den frühen Zugang festlegte
Der Bericht zur Beratung von 2018 des Ministeriums für Gesundheit, Arbeit und Soziales hält fest, dass ein Ausschuss am 21. November 2018 eine bedingte Zulassung für sieben Jahre empfahl. Die Behörde für Arzneimittel und Medizinprodukte (PMDA) kam zu dem Schluss, dass Stemirac voraussichtlich einen gewissen Nutzen bietet und die Sicherheit im Verhältnis zu diesem erwarteten Nutzen akzeptabel ist.
Die PMDA verlangte außerdem eine weitere Bewertung, da die klinische Evidenz begrenzt war. Der Zulassungsrahmen, der auf Grundlage von Artikel 23-26 des japanischen Gesetzes über Arzneimittel und Medizinprodukte angewandt wurde, ermöglichte den Behandlungsbeginn, während der Hersteller Daten für einen späteren Zulassungsantrag sammelte.
Mit dem Zugang waren zwei zentrale Auflagen verbunden. Die Behandlung musste unter der Leitung eines erfahrenen Spezialisten für Rückenmarksverletzungen in einer Einrichtung erfolgen, die Notfälle versorgen kann. Außerdem musste jeder behandelte Patient in die für einen erneuten Zulassungsantrag vorgeschriebene Auswertung aufgenommen werden.
Die wichtigsten Meilensteine zeigen, wie die Behandlung vom ersten Antrag bis zur jüngsten Empfehlung des Ausschusses vorankam:
- 29. Juni 2018: Nipro reichte den Erstantrag auf Marktzulassung ein.
- 21. November 2018: Der Ausschuss des Ministeriums empfahl eine bedingte Zulassung mit einer Befristung auf sieben Jahre.
- 28. Dezember 2018: Die bedingte Marktzulassung wurde erteilt.
- 20. Februar 2019: Ein Entwurf des Ministeriums legte Anforderungen an Patientenauswahl, Behandlung und Einrichtungen fest.
- 20. Januar 2020: Eine Petition an den Gesundheitsminister forderte den Widerruf der Zulassung und die Rückkehr zu klinischen Studien.
- 15. Oktober: Der Ausschuss des Ministeriums befürwortete die vollständige Zulassung; die Genehmigung durch den Minister wird anschließend erwartet.
Wie Knochenmarkzellen des Patienten eingesetzt werden
Stemirac enthält mesenchymale Stammzellen, kurz MSCs. Diese Zellen können Substanzen freisetzen, die Entzündungen beeinflussen und andere Zellen unterstützen. Die in der Produktbeschreibung verwendete Bezeichnung autolog bedeutet, dass die Zellen von derselben Person stammen, die die Behandlung erhält.
Nipros Herstellungsverfahren beginnt mit der Entnahme von Knochenmarkflüssigkeit und peripherem Blut. Anschließend werden die Zellen außerhalb des Körpers vermehrt. Die ursprünglich zugelassene Methode sah eine intravenöse Dosis von 50 Millionen bis 200 Millionen Zellen vor, begrenzt durch eine Höchstdosis auf Grundlage des Körpergewichts.
Die vermutete Wirkung beruht auf mehreren Prozessen. Zellen könnten sich in der Nähe des geschädigten Rückenmarks ansammeln und Substanzen freisetzen, die zum Schutz der Nerven beitragen und Entzündungen regulieren. Die Leitlinie des Ministeriums beschreibt außerdem einen möglichen Beitrag von Zellen, die sich zu Zellen des Nervensystems entwickeln. Zusammengenommen sollen diese Vorgänge weitere Schäden begrenzen und die Erholung unterstützen.
Von der PMDA geprüfte Tierversuche lieferten Hinweise darauf, wie Zellen, die über eine Vene verabreicht werden, das Rückenmark erreichen könnten. In einem Rattenversuch waren markierte Zellen eine Woche nach der Infusion an und um die Verletzungsstelle sichtbar. Ein weiterer Versuch ergab, dass sich etwa 5,5 % der verabreichten Ratten-MSCs an der Verletzungsstelle befanden. Die PMDA akzeptierte die Erklärung des Herstellers dazu, wie sich die Zellen im Körper bewegten, wies jedoch darauf hin, dass der genaue Mechanismus, durch den sie zur Verletzungsstelle gelangen, unklar blieb.
Was bei den ursprünglich 13 Patienten beobachtet wurde
Die am 20. Februar 2019 vorgestellte Leitlinie zur optimalen Anwendung des Ministeriums beschreibt die Phase-II-Studie, auf der die Erstzulassung beruhte. An einem medizinischen Zentrum nahmen 13 Erwachsene teil. Das Durchschnittsalter lag bei 54 Jahren, die Altersspanne reichte von 21 bis 66 Jahren. Alle hatten traumatische Verletzungen der Halswirbelsäule, also des im Nacken gelegenen Rückenmarksabschnitts.
Zunächst wurden 17 Personen registriert; 13 erfüllten die anschließenden Voraussetzungen und erhielten die Behandlung. Die Studie war offen angelegt: Patienten und behandelnde Fachkräfte wussten, welche Behandlung verabreicht wurde. Zudem gab es keine Kontrollgruppe, die ausschließlich die Standardbehandlung erhielt.
Als wichtigster Messwert galt eine Verbesserung um mindestens eine Stufe auf der AIS-Skala (American Spinal Injury Association Impairment Scale) bis etwa 220 Tage nach der Verletzung, verglichen mit der Untersuchung unmittelbar vor der Behandlung. Zwölf von 13 Patienten verbesserten sich um mindestens eine Stufe, das entspricht einem Anteil von 92,3 %.
Die Ausgangsgruppen waren klein: Sechs Patienten hatten AIS-Stufe A, zwei Stufe B und fünf Stufe C. Fünf der sechs Patienten mit Ausgangsstufe A verbesserten sich um mindestens eine Stufe; das galt auch für beide Patienten mit Stufe B und alle fünf mit Stufe C. Drei der 13 Patienten, also 23,1 %, verbesserten sich um mindestens zwei Stufen.
Die PMDA hielt die Ergebnisse für vielversprechend genug, um einen bedingten Zugang zu rechtfertigen. In ihrer Prüfung wies sie auch darauf hin, dass natürliche Erholung und Rehabilitation zur Verbesserung beitragen können, und forderte einen Vergleich mit Patienten, die eine Standardbehandlung erhalten.
Warum eine bessere Einstufung der Verletzung Unterschiedliches bedeuten kann
Die AIS-Stufen beschreiben, wie viel Bewegungs- und Empfindungsfähigkeit nach einer Rückenmarksverletzung erhalten bleibt. Stufe A ist die schwerste Kategorie: In den untersten Sakralsegmenten sind weder motorische noch sensorische Funktionen erhalten. Bei Stufe B bleibt die Empfindungsfähigkeit erhalten, nicht jedoch die für eine Einstufung als motorisch inkomplett erforderliche Motorik. Bei den Stufen C und D bleibt zunehmend mehr motorische Funktion erhalten; Stufe E steht für unauffällige Befunde auf der Skala.
Eine Verbesserung von A auf B kann daher bedeuten, dass die Empfindungsfähigkeit zurückkehrt. Bei einer Verbesserung von A auf C kehrt auch motorische Funktion zurück. Die PMDA berücksichtigte diesen Unterschied bei der Planung der späteren Auswertung: Bei Patienten mit Ausgangsstufe A sollte als wichtigstes Ergebnis eine Verbesserung um mindestens zwei Stufen gelten.
Die Selbstständigkeit im Alltag wurde gesondert anhand der Spinal Cord Independence Measure, kurz SCIM-III, erfasst. Diese Skala vergibt bis zu 100 Punkte für Selbstversorgung, Atmung sowie Blasen- und Darmentleerung und Mobilität. Diese Aktivitäten sind unmittelbar dafür relevant, wie viel Unterstützung eine Person benötigt.
In der ursprünglichen Studie stieg der SCIM-III-Wert bei allen 13 Patienten im Durchschnitt um 27,2 Punkte. Die Ergebnisse unterschieden sich je nach Schweregrad zu Beginn deutlich: Bei Patienten mit Stufe A betrug die durchschnittliche Verbesserung 3,3 Punkte, bei Stufe B 9,5 und bei Stufe C 62,8 Punkte. Die PMDA berichtete bei zwölf Patienten eine Verbesserung auf dieser Skala. Ein Patient mit Ausgangsstufe A verbesserte sich weder auf der AIS- noch auf der SCIM-III-Skala.
Der Unterschied zwischen den Messgrößen prägte die weitere regulatorische Nachbeobachtung. Die PMDA verlangte sowohl neurologische Untersuchungen als auch Messungen der Alltagsfunktionen, damit eine Verbesserung auf der Verletzungsskala zusammen mit Veränderungen der praktischen Selbstständigkeit beurteilt werden konnte.
Wie der spätere Vergleich angelegt war
Nipros Erläuterung zur bedingten Zulassung beschreibt eine vergleichende Erhebung von Personen, die Stemirac erhielten, und geeigneten Personen, die nicht behandelt wurden. Nach Angaben des Herstellers soll die Erhebung die Wirksamkeit und Sicherheit überprüfen, bevor ein Antrag auf vollständige Zulassung gestellt wird. Die Seite beschreibt die Phase der bedingten Zulassung, nicht die Entscheidung vom 15. Oktober.
Die wichtigsten Ergebnisse beziehen sich auf Patienten im Alter von 20 bis 70 Jahren mit traumatischen Verletzungen der Halswirbelsäule. Bei Patienten mit Ausgangsstufe A auf der AIS-Skala erfasst die Erhebung den Anteil, der sich um mindestens zwei Stufen verbessert. Bei Patienten mit Ausgangsstufe B oder C wird eine Verbesserung um mindestens eine Stufe gemessen.
Der Vergleich umfasst eine Untersuchung sechs bis acht Wochen nach der Verletzung und eine weitere um den 180. Tag herum, mit einem Spielraum von jeweils 30 Tagen. Das unterscheidet sich von der Hauptuntersuchung der ursprünglichen Studie, die etwa am 220. Tag stattfand. Das spätere Studiendesign hat somit einen eigenen Ausgangszeitpunkt, Nachbeobachtungszeitraum und Schweregradgruppen.
Die PMDA erklärte zunächst, ein randomisierter Vergleich, bei dem die Behandlungsgruppen nach dem Zufallsprinzip zugeteilt werden, sei vorzuziehen. Eine Zufallszuteilung trägt dazu bei, vergleichbare Ausgangsmerkmale in den Gruppen zu schaffen. Nachdem Stemirac verfügbar geworden war, akzeptierte die Behörde als praktikable Alternative einen prospektiven Vergleich mit geeigneten unbehandelten Patienten. Sie verlangte dabei, die Gruppen so vergleichbar wie möglich zu machen und objektive Untersuchungen durchzuführen.
Warum die Zulassung Kritik auf sich zog
Eine im Januar 2020 an den damaligen Gesundheitsminister Katsunobu Kato gerichtete Petition forderte, die bedingte Zulassung von Stemirac aufzuheben und das Produkt wieder in klinischen Studien zu prüfen. Die Petition argumentierte, dass 13 Patienten und das Fehlen einer Kontrollgruppe zu große Unsicherheit darüber ließen, welchen Beitrag die Behandlung im Vergleich zu natürlicher Erholung und Rehabilitation leistete.
Die Petition stellte außerdem die Annahme infrage, dass bei Patienten mit AIS-Stufe A eine erhebliche Erholung unwahrscheinlich sei. Sie verwies auf Studien, die Verbesserungen unter Standardbehandlung dokumentierten, und forderte strengere Regeln für das System der bedingten Zulassung, darunter mehr Transparenz und Einschränkungen bei Fristverlängerungen.
Der Orthopäde Hiroshi Kawaguchi griff das Thema in einem Standpunktbeitrag vom Januar 2026 erneut auf, der am 7. Januar online veröffentlicht wurde. Er erörterte Studiendesign, Ergebnismessung und die Risiken einer kommerziellen Behandlung auf Kosten der gesetzlichen Krankenversicherung, bevor ausreichend belastbare Evidenz vorliegt.
Kawaguchis Beitrag spiegelt die anhaltende Debatte darüber wider, wie schnell Patienten Zugang erhalten sollten und wie überzeugend der Nutzen belegt werden muss. Die ursprüngliche Entscheidung der PMDA ermöglichte einen frühen Zugang und schrieb eine verpflichtende Nachbeobachtung vor; die Kritik verlangte stärkere Vergleichsdaten vor der kommerziellen Anwendung. Die Befürwortung vom 15. Oktober rückt die Ergebnisse dieser Nachbeobachtung ins Zentrum, wenn es darum geht, die regulatorischen Fortschritte der Behandlung zu beurteilen.
Für wen die Behandlung vorgesehen war
Die ursprüngliche zugelassene Indikation umfasste Patienten mit traumatischen Rückenmarksverletzungen und einer Einstufung in die AIS-Stufen A, B oder C. Die PMDA beschränkte die Indikation auf traumatische Verletzungen, da die Studie diese Patientengruppe untersuchte. Mit Patienten, die zu Beginn AIS-Stufe D hatten, gab es in der ursprünglichen Studie ebenfalls keine Erfahrungen.
Der Leitlinienentwurf von 2019 empfahl, die Anwendung zunächst auf Patienten mit AIS-Stufe A zu konzentrieren. Begründet wurde dies mit begrenzten Herstellungskapazitäten und der Bewertung des Nutzens in dieser Gruppe. Der vorgesehene Zeitplan sah vor, unter Berücksichtigung des Zustands des Patienten innerhalb von 31 Tagen nach der Verletzung Knochenmark zu entnehmen und anschließend zu infundieren, sobald die Herstellung abgeschlossen war.
Für Familien bedeutet das, dass Untersuchung, Entnahme, Herstellung und Verlegung zwischen Krankenhäusern früh nach der Verletzung koordiniert werden müssen. In der ursprünglichen Studie fanden die Infusionen tatsächlich zwischen 43 und 54 Tagen nach der Verletzung statt. Zum Behandlungsverlauf gehörten außerdem Rehabilitation und die Organisation der weiteren Versorgung nach einer Verlegung.
Der Bedarf in Japan ist groß. In ihrer Prüfung von 2018 verwies die PMDA auf mindestens 100.000 Menschen, die mit einer Rückenmarksverletzung leben, und etwa 5.000 neue Patienten pro Jahr. Spätere Schätzungen im Zusammenhang mit den Zulassungsnachrichten gingen von etwa 6.000 Verletzungen jährlich und mehr als 200.000 Menschen mit dauerhaften Folgen aus. Die Zulassungskriterien und der frühe Zeitplan für die Entnahme entscheiden darüber, welche Patienten in den Behandlungsablauf aufgenommen werden können.
Was die Sicherheitsüberwachung umfasst
In der ursprünglichen Studie wurden keine Todesfälle oder sonstigen schwerwiegenden unerwünschten Ereignisse verzeichnet. Bei zwei Patienten trat eine auf die Blutentnahme zurückgeführte Anämie auf, ein weiterer hatte Schmerzen an der Stelle der Knochenmarkpunktion. Die PMDA stufte diese Ereignisse als nicht schwerwiegend ein und verlangte, weiterhin Sicherheitsdaten zu erheben.
Der Leitlinienentwurf des Ministeriums sah vor, bei der Vorbereitung der Herstellung etwa 50 Milliliter Knochenmarkflüssigkeit und insgesamt 960 Milliliter peripheres Blut zu entnehmen. Er warnte, dass die Entnahme insbesondere für Kinder, Menschen mit geringem Körpergewicht und Patienten mit bereits bestehender Anämie belastend sein könne. An der ursprünglichen Studie nahmen Erwachsene teil.
Krankenhäuser mussten über geeignete Entnahmeräume, Möglichkeiten zur intensivmedizinischen Versorgung, Rehabilitationsangebote und Verfahren zur schnellen Behandlung von Komplikationen verfügen. Die Leitlinie verlangte, während und nach der Infusion Atmung und Vitalwerte zu überwachen, da intravenös verabreichte Zellprodukte Risiken wie Blutgerinnsel und Gefäßverschlüsse in der Lunge mit sich bringen können. Auch allergische Reaktionen und Infektionsrisiken wurden berücksichtigt.
Der Weg von Stemirac zur vollständigen Zulassung ist ein Fortschritt innerhalb des 2018 eingeführten Zulassungsverfahrens. Für Patienten und behandelnde Fachkräfte bleiben eine fachärztliche Beurteilung, eine klare Erläuterung des erwarteten Nutzens und der Risiken, eine abgestimmte Rehabilitation und die weitere Beobachtung der Funktionsfähigkeit entscheidend.
Die wichtigsten Punkte
- Ein Ausschuss des japanischen Gesundheitsministeriums befürwortete am 15. Oktober die vollständige Zulassung von Stemirac; die Genehmigung durch den Minister wird anschließend erwartet.
- Nipro und die Medizinische Universität Sapporo entwickelten die Behandlung mit Zellen aus dem Knochenmark der jeweiligen Patienten.
- Japan erteilte im Dezember 2018 zunächst eine bedingte Zulassung, die auf sieben Jahre befristet war und eine verpflichtende Nachbeobachtung vorsah.
- In der ursprünglichen Studie verbesserten sich zwölf von 13 Erwachsenen um mindestens eine AIS-Stufe, drei um mindestens zwei Stufen.
- Die spätere Auswertung verglich behandelte Patienten mit geeigneten unbehandelten Patienten und verwendete je nach Schweregrad unterschiedliche Messgrößen.
- Die ursprüngliche Indikation umfasste traumatische Rückenmarksverletzungen der AIS-Stufen A, B oder C; die Behandlung musste in geeigneten Fachkliniken erfolgen.